Camera Deputaților marchează, duminică, 26 mai, Ziua de Constientizare a Sindromului Prader-Willi (PWS). Parlamentul va fi iluminat în portocaliu
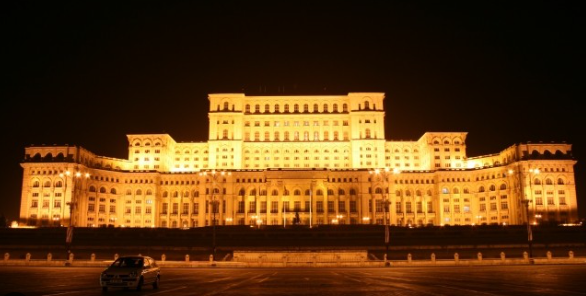
Camera Deputaților se alătură campaniei de conștientizare a Sindromului Prader-Willi (PWS), cea mai frecventă cauză genetică a obezității infantile, prin iluminarea – în data de 26 mai, respectiv duminică seara, începând cu ora 21.00 – a fațadei principale a Palatului Parlamentului, cea dinspre Piața Constituției, în culoarea portocaliu.
Demersul este susținut de Comisia pentru sănătate și familie a Camerei Deputaților, la inițiativa Asociației Prader-Willi București, având în vedere faptul că Ziua de Constientizare a Sindromului Prader-Willi (PWS) este luni, 27 mai, și apreciind că aducerea la cunoștința publicului larg a caracteristilor acestui sindrom poate conduce la transformarea lui, dintr-o afecțiune amenințătoare de viață, într-una care poate fi ținută sub control cu o supraveghere atentă.
Potrivit estimărilor, între 350.000 și 400.000 de persoane sunt afectate în întreaga lume, în timp ce în România, chiar dacă a scăzut destul de mult vârsta la care sunt diagnosticați copiii afectați de acest sindrom, încă mai sunt mulți nediagnosticați.
Sindromul Prader-Willi (PWS) este o boală multisistemică congenitală cu o variabilitate clinică semnificativă.
Este cea mai frecventă cauză de obezitate sindromică, cu o bază genetică complexă. Manifestările clinice depind de lipsa de expresie a genelor paterne, de obicei active, prezente în regiunea 11-13 a brațului lung al cromozomului 15 (15 q11-13).
Care sunt simptomele?
Tabloul clinic al unui pacient cu SPW se modifică pe parcursul vieții persoanei; încă din perioada fetală poate apărea o reducere a mișcărilor fetale, secundară unei hipotonii musculare care va caracteriza perioada neonatală și copilăria timpurie, determinând, printre altele, o dificultate în supt cu o creștere inițială deficitară și dobândirea cu întârziere a principalelor etape ale dezvoltării psihomotorii.
De obicei, între al doilea și al patrulea an de viață apare, alături de ameliorarea hipotoniei, agravarea hiperfagiei, secundară unui sentiment de sațietate absent, ceea ce duce la o creștere rapidă în greutate. În câțiva ani, în absența unui tratament adecvat, se instalează un grad ridicat de obezitate.
La vârste mai înaintate, apar cele mai grave complicații ale excesului ponderal, în principal de natură cardiorespiratorie, metabolică și osteoarticulară, printre care se numără apneele obstructive de somn, agravate de prezența concomitentă a apneelor centrale, și diabetul zaharat de tip 2.
Cum se tratează?
Nu există o terapie definitivă. Având în vedere diferitele probleme ale pacienților cu sindromul Prader-Willi, trebuie implementat un program multidisciplinar de îngrijire și tratament încă din perioada neonatală, care să fie capabil să implice diverși profesioniști și specialiști din numeroasele ramuri medicale implicate.
Tratamentul cu GH este acum recunoscut ca fiind piatra de temelie a abordării terapeutice; acesta este capabil să îmbunătățească tonusul muscular, să crească rata de creștere, să diminueze raportul greutate/înălțime și masa grasă și să îmbunătățească funcția respiratorie a pacienților.
Semne clinice specifice:
- hipotonie severa în perioada de sugar;
- dificultati de alimentare in primele luni de viata;
- alimentare excesiva (hiperfagie);
- obezitate;
- intarziere cognitiva;
- comportament particular;
- statura mica;
- hipogonadism, criptorhidie.
Hipotonia din perioada neonatala este asociata cu un planset slab, letargie si supt redus, ceea ce necesita tehnici speciale de hranire. In plus, achizitiile motorii sunt intarziate pe etape.
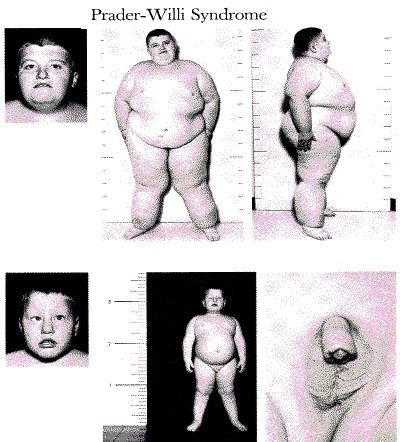
Manifestarile clinice se continua in perioada copilariei, incluzand hiperfagie, urmata de obezitate morbida, cresterea intarziata si alte caracteristici dismorfice, incluzand bradicefalie, ochii migdalati, comisuri bucale cu orientare in jos, maini si picioare mici.
Copiii cu sindromul Prader-Willi prezinta tulburari cognitive, iar problemele comportamentale sunt frecvent intalnite, caracterizate prin accese temperamentale, incapatanare si temperament compulsiv.
Diagnostic
Desi suspiciunea de Sindrom Prader-Willi poate fi ridicata inca din perioada neonatala datorita caracteristicilor clinice evidente, este necesara totusi si folosirea metodelor de testare moleculare pentru confirmarea diagnosticului (test de metilare).
Diagnosticul prenatal se face rar, dar teoretic ar putea sa fie suspectat in cazul miscarilor fetale reduse si al polihidramniosului, pozitie fetala anormala la nastere.
Diagnostic diferential: Sindrom Angelmann (testare FISH), Bardet-Biedel, sindromul X fragil, etc.
Stabilirea precoce a diagnosticului si initierea tratamentului adecvat, au dus la scaderea complicatiilor postnatale, au redus mortalitatea, cu imbunatatirea semnificativa a calitatii vietii.
Managementul persoanelor cu Sindrom Prader Willi se recomanda sa fie in echipa multidisciplinara, pentru toata viata, incluzand sport, kinetoterapie, monitorizarea aparitiei scoliozei, dieta alimentara adecvata in vederea preventiei obezitatii (creaza un risc crescut pentru o evolutie nefasta), terapie cognitiv-comportamentala, logopedie, tratament cu hormon de crestere, tratamentul tulburarilor de somn, al apneei de somn, etc.
Citește și
FOTO. Consilier județean AUR, vizat într-un dosar de spălare de bani de 2,9 milioane de euro. 14 percheziții în Arad
Anchetă de amploare în județul Arad, unde procurorii și polițiștii investighează o presupusă operațiune de spălare de bani, cu un prejudiciu estimat…
Fost apropiat al lui Darius Vâlcov și ex-membru PSD, reținut pentru o presupusă delapidare de 480.000 de lei. Banii ar fi fost retrași de la bancomat
Un nou dosar de delapidare zguduie administrația din județul Olt. Florin Obretin, fost director executiv al Asociației de Dezvoltare Intercomunitară (ADI) „Oltul”,…